
Neyroproteksiyaning endogen mexanizmlari nima?
Mar 23, 2022
Aloqa:joanna.jia@wecistanche.com/ WhatsApp: 008618081934791

cistanche foydalari neyroproteksiyaga yordam beradi
Sara Marmolexo-Martines-Artesero 1, Keti Kasas 1,† va David Romeo-Gitart1,2,*
1 Neurosciences Instituti (INc) Hujayra biologiyasi, fiziologiyasi va immunologiyasi kafedrasi,
Universitat Autonoma de Barselona (UAB), Bellaterra, 08193 Barselona, Ispaniya; Sara.Marmolejo@uab.cat
2 "Miya rivojlanishi va funktsiyalarini gormonal tartibga solish" laboratoriyasi - 8-jamoa, Institut Necker Enfants-Malades (INEM), INSERM U1151, Université Parij Descartes, Sorbonne Paris Cité,
75015 Parij, Fransiya
* Xat yozish: david.romeo-guitart@inserm.fr; Tel.: plus 33-01-40-61-53-57 † 2020-yil 29-iyun kuni vafot etgan.
Abstrakt: Postmitotik hujayralar, xuddi neyronlar kabi, umr bo'yi yashashi kerak. Shu sababli, organizmlar / hujayralar uzoq umr ko'rishga imkon beruvchi o'z-o'zini tiklash mexanizmlari bilan rivojlangan. So'nggi yillarda neyroprotektorlarning kashfiyoti neyrodegeneratsiyada neyronlarning yo'qolishiga olib keladigan patofizyologik mexanizmlarni blokirovka qilishga qaratilgan. Afsuski, ushbu tadqiqotlardan faqat bir nechta strategiyalar neyrodegeneratsiyani sekinlashtirishi yoki oldini olishga muvaffaq bo'ldi. Organizmlar/hujayralar endogen ravishda ega bo'lgan, odatda hujayra chidamliligi deb ataladigan o'z-o'zini davolash mexanizmlarini qo'llab-quvvatlash neyronlarni qurollantirishi va ularning o'z-o'zini davolashga yordam berishi mumkinligini ko'rsatadigan ishonchli dalillar mavjud. Garchi bu mexanizmlarni takomillashtirishga hali yetarlicha e'tibor berilmagan bo'lsa-da, bu yo'llar neyronlarning o'limini oldini olish va neyrodegeneratsiyani yaxshilash uchun yangi terapevtik yo'llarni ochadi. Bu erda biz himoya qilishning asosiy endogen mexanizmlarini ta'kidlaymiz va ularning neyrodejeneratsiya davrida neyronlarning omon qolishiga yordam berishdagi rolini tasvirlaymiz.
Kalit so'zlar: autofagiya; hujayra chidamliligi; endogen mexanizmlar; neyroproteksiya; neyronlarning omon qolishi; ochilgan protein reaktsiyasi
1. Neyrodegenerativ jarayonlar
Rivojlangan mamlakatlarda umr ko'rish davomiyligi oshishi bilan Altsgeymer kasalligi (AD), Parkinson kasalligi (PD) yoki Xantington kasalligi (HD) kabi neyrodegenerativ kasalliklarning chastotasi yoki asab tizimimizning yoshga bog'liq pasayishi kuzatiladi. Ushbu patologiyalarning neyron, astroglial va mikroglial tarkibiy qismlarga ega ekanligini ko'rsatadigan bir nechta dalillar mavjud bo'lsa-da, kunlik funktsiyalarning pasayishi progressiv neyronlarning yo'qolishidan kelib chiqadi. Neyronlar past aylanmasi tufayli umr bo'yi yashashi kerak bo'lgan postmitotik hujayralardir. Shu sababli, ular tashqi va ichki haqoratlarni engish uchun kuchli ichki himoya mexanizmiga muhtoj bo'lib, bu ularning o'limiga olib keladi. Bu tashqi/ichki xavf-xatarlar travmatik jarohatlar yoki eksitotoksik birikmalar, reaktiv kislorod turlari (ROS), oqsil agregatlari va boshqa zaharli molekulalardir. Yaxshiyamki, hujayralar chidamlilik mexanizmlarini faollashtirish yoki regeneratsiya yo'llarini rag'batlantirish orqali o'limni bloklaydigan ichki mexanizmga ega. Yosh neyronlar ushbu o'z-o'zini tiklaydigan himoya mexanizmlarining to'g'ri ishlashiga qaramasdan, qarish ularni bezovta qiladi va neyronlarni himoyasiz qoldiradi. Xuddi shu yo'nalishda, neyrodegenerativ kasalliklarda ham ushbu o'z-o'zini davolash mexanizmlarining disfunktsiyasi tasvirlangan.
So'nggi o'n yilliklar davomida yangi va samarali neyroprotektiv terapiyani olish uchun katta kuch sarflandi. Biroq, ular oxir-oqibat neyronlarning o'limining tezlashishiga aylanadigan patofiziologik mexanizmlarni maqsad qilib olish uchun mo'ljallangan. Shuning uchun, nega samarali neyroprotektiv yondashuvni olish uchun neyronlarning tabiiy mexanizmlarini kuchaytirmaslik kerak?
Ushbu himoya tarmog'i turli xil hujayra jarayonlarining o'zaro bog'liqligi (ya'ni, ochilgan oqsil reaktsiyasi (UPR), avtofagiya va boshqalar) tomonidan boshqariladi, ammo ular bir xil jarayonga birlashadi: hujayraning stressga moslashishi va omon qolishiga imkon beradi [1-3] . Yaqinda biz neyroprotektorlarni kashf qilishning yangi asosini ko'rib chiqdik: qarama-qarshi fenotipli, omon qolish yoki o'limga ega bo'lgan ikki xil nerv shikastlanishidan keyin neyronlar qanday molekulyar mexanizmlar bilan shug'ullanishini aniqlang, ular salomatlik va neyrodegeneratsiya / qarish bilan o'xshashdir. Buni amalga oshirish uchun biz endogen himoya mexanizmlarining funksionalligi yoki disfunktsiyasini taqlid qiluvchi ikkita in vivo asosidagi periferik asab shikastlanishi modellaridan foydalandik. Ular soma-shikastlanish masofasiga qarab motoneyron (MN) o'limini (ildiz avulsiyasi (RA)) yoki omon qolishni (distal aksotomiya (DA)) qo'zg'atadi [2]. Ushbu modellar yordamida va tizimli biologiyaga asoslangan yondashuvdan foydalangan holda, biz RAdan keyin MNlarning o'limi neyrodegenerativ kasalliklarda kuzatilgan neyronlarning yo'qolishi bilan o'xshashligini tasdiqladik va shuningdek, MNlar nerv jarohatidan keyin omon qolish uchun qanday mexanizmlardan foydalanishini tasvirlab berdik. [2]. Degenerativ jarayonlar apoptoz, nekroz, anoikis, endoplazmatik retikulum (ER) stressi, yadroviy stress, sitoskeletal o'zgarishlar va mitoxondrial disfunktsiyadir, omon qolish omillari esa: to'g'ri UPR, issiqlik zarbasi, autofagik yo'l, ubiquitin- proteazoma tizimi, chaperon tizimlari, ER bilan bog'liq degradatsiya mexanizmi va antioksidant himoyasi (1-jadval). Qizig'i shundaki, bu mexanizmlarning barchasi yillar oldin alohida ta'riflangan va oldingi jarohatlar deb ataladi (pastga qarang).
Jadval 1. Har bir endogen mexanizm uchun ishtirok etadigan oqsillarning qisqacha mazmunineyroproteksiya, shu jumladan, ularning ta'siri vositachilik qiladigan molekulyar mexanizm.


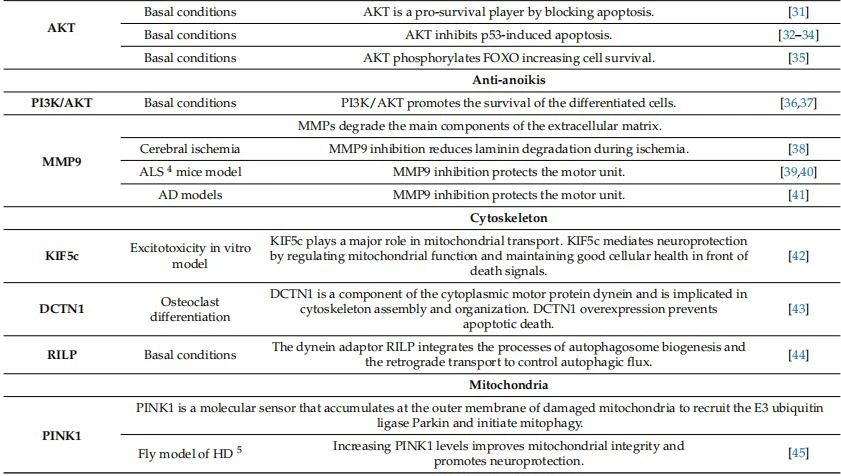

Biz ushbu endogen mexanizmlarni kuchaytirishni ko'rsatdikneyroproteksiyafarmakologik davolash orqali MN turli xil turlaridan rivojlanishning turli bosqichlarigacha bo'lgan turli xil o'lim stsenariylarida omon qolish imkonini beradi [23,54,55].
2. Endogen mexanizmlarning birinchi dalili: oldindan konditsionerlik
Himoya qilishning endogen mexanizmlarining fenotipik ta'siri 40 yil oldin tasvirlangan. 1986 yilda Murry va boshqalar. Ta'riflaganidek, subletal fiziologik stress, shuningdek, oldindan shartli shikastlanish deb ham ataladi, yurakdagi to'qimalarning tiklanishini kuchaytiradi [56]. Bu erdan bu shifo mexanizmlari miya va orqa miya (SC) da ham kuzatilgan [57]. Misol uchun, bu hujayrali javoblar asab shikastlanishidan keyin yoki yurak regeneratsiyasi paytida kuzatiladi, bu erda mos ravishda ROS yoki hujayradan tashqari vesikulalar ishlab chiqarish funktsional tiklanishga olib keladi [58-60]. Ajablanarlisi shundaki, ma'lum bir organni oldindan konditsioner qilish boshqalarni shikastlanishdan himoya qiladi [61]. Ushbu ta'sirlar uchun bir nechta maxsus effektorlar javobgardir. Oldindan shartli shikastlanishdan so'ng, turli mediatorlarning (azot oksidi yoki ROS) ishlab chiqarilishi fosfatidilinositol 3-kinaz (PI3K)/Protein kinaz B (AKT), Protein kinaz C (PKC) va boshqa signalizatsiya yo'llarini faollashtiradi. Gipoksiya-induktsiya omili 1-alfa (Hif1- ) yoki NF-kB kabi transkripsiya omillarini modulyatsiya qiladi. Bular nitrat oksidi sintazalari (iNOS), issiqlik zarbasi oqsillari (HSP) va siklooksigenaza-2 (COX-2) ishlab chiqarilishiga olib keladi, ular "oxirgi effektlar" sifatida tavsiflanadi va kelajakdagi haqoratlarga qarshi to'qima ichidagi himoya ta'siri [61]. Birgalikda, bu tadqiqotlar organizmlar/hujayralar endogen himoya mexanizmlariga ega ekanligini ko'rsatadi va ularni kuchaytirish samarali terapevtik strategiya bo'lishi mumkin.
3. Neyroproteksiyaning endogen mexanizmlari
3.1. Avtofagiyani nozik sozlash
Neyronlar gomeostazni saqlab qolish uchun hujayra ichidagi materiallarni doimiy ravishda qayta ishlashni talab qiladi. Keyinchalik avtofagiya deb ataladigan makro-autofagiya eukaryotik hujayralardagi yuqori darajada muvofiqlashtirilgan molekulyar tarmoq bo'lib, lizosomal degradatsiya orqali sitoplazmatik tarkibni qayta ishlashga intiladi. Ushbu buzilish mexanizmi dastlab faqat ochlik sharoitida kuzatilgan bo'lsa-da, yaqinda o'tkazilgan tadqiqotlar shuni ko'rsatdiki, hujayralar oqsil gomeostazini tartibga solish uchun bazal autofagiya darajasiga ega. Ushbu bazal darajalar normal sharoitda neyronlarning aksonal saqlanishi va omon qolishi uchun zarurdir [62,63]. Funktsional avtofagik oqim - bu autofagiya bilan bog'liq (ATG) genlar, kinazlar va boshqa tartibga soluvchi oqsillar tomonidan yuqori darajada muvofiqlashtirilgan jarayon. Ularning barchasi sitozolik yukni pasaytirish uchun lizosomalar bilan autofagosomalarning to'g'ri boshlanishi, yadrolanishi, cho'zilishi, yopilishi va birlashishini tashkil qilish uchun birgalikda ishlaydi [64]. Qarish jarayonida gipokampusda otofagiya oqimining kamayishi kuzatiladi, shu bilan birga uning darajalarining qayta tiklanishi yangi xotiralar shakllanishiga yordam beradi [65]. Neyronlardagi buzilgan yoki disfunktsional otofagiya neyrodegeneratsiya bilan bog'liq, avtofagiyaning faollashishi esaneyroproteksiya[5,54]. Amiotrofik lateral sklerozda (ALS) boshlang'ich va cho'zilish fazalari bilan bog'liq oqsillardagi o'zgarishlar [66,67] kuzatilgan va rapamitsin kabi avtofagiya induktorlari ta'sir qiladi.neyroproteksiyamiya ishemiyasi, travmatik miya shikastlanishi (TBI) va ADdan keyin [68-70]. ATG5 yoki ATG7 ning neyronga xos nokauti (KO) neyrodegeneratsiyaga, sitoplazmatik inklyuziya organlarining to'planishiga va neyronlarning o'limiga olib keladi [62,71], ularning haddan tashqari ko'payishi PD modelida foydalidir [4]. Nihoyat, avtofagosomadagi zaryadni boshqaradigan va avtofagosoma shakllanishining kech bosqichlarida asosiy rol o'ynaydigan p62 neyrodegenerativ kasalliklarning o'ziga xos belgisi bo'lgan oqsil agregatlari bilan tavsiflangan chivin modellarida neyroprotektiv hisoblanadi [6].
Bir nechta tadqiqotlar neyrodegeneratsiya davrida avtofagosomalar va avtolizosomalarning to'planishini ko'rsatdi, bu avtofagiyaning haddan tashqari faollashishi va neyronlarning o'limiga olib kelishi mumkinligini ko'rsatdi. Sitoplazmada avtofagik jarayonlarning aberrant to'planishiga ortiqcha faollashtirilgan autofagiya emas, balki lizosomal disfunktsiya sabab bo'lishi mumkin [72]. TBIdan keyin avtofagiya to'g'ri boshlanadi, ammo lizosomal disfunktsiya tufayli autofagosomalar yo'qolmaydi, bu esa neyronlarning o'limini rag'batlantiradigan hal qilinmagan autofagiyaga olib keladi [73]. Ushbu funktsional bo'lmagan lizosomal yo'llar, shuningdek, orqa miya shikastlanishidan (SCI) keyin ham ko'rinadi, bu funktsional tiklanishga to'sqinlik qiladi [74]. Avtofagosomalarning klirensidagi shunga o'xshash blokirovka neyrodegenerativ kasalliklarda ham tasvirlangan (ya'ni, ADning inson miyasi) [75]. Bu barcha dalillarning integratsiyasi avtofagiya rezolyutsiyasini kuchaytirish himoyani keltirib chiqarishi mumkinligini ko'rsatadi. Platt yaqinda neyrodejeneratsiyani oldini olish uchun lizosomal oqsillar funktsiyasini yaxshilashning terapevtik yo'lini ta'kidladi [76]. Lizosoma biogenezi va funktsiyasi uchun zarur bo'lgan transkripsiyaviy tarmoqni modulyatsiya qiluvchi transkripsiya omili EB (TFEB) ning haddan tashqari ifodalanishi PD [7] va AD sichqonlari modeli [8] ning kalamush modelida neyroprotektiv ta'sirni kuchaytirdi.
Avtofagiya induksiyasi biz xohlagan darajada yaxshi emas. Bu kanonik himoya mexanizmi bo'lsa-da, uning mexanizmi yoki haddan tashqari faollashishi hujayra o'limini osonlashtirishi mumkin [77,78]. Inson prionlari ta'siridan keyin avtofagiyaning inhibe qilinishi neyronlarning shikastlanishini kamaytiradi, bu avtofagiya induksiyasi ham o'limga olib kelishini ko'rsatadi [79] va avtofagiya boshlanishining kamayishi SC hemisektsiyasidan keyin funktsional tiklanishni rag'batlantiradi, apoptozni oldini oladi va neonatal va kattalar sichqonlarida ishemiyadan keyin piramidal o'limni kamaytiradi. [80–82]. Agar aksotomizlangan neyronlarga e'tibor qaratadigan bo'lsak, autofagiyani blokirovka qilish rubrospinallar uchun neyroprotektivdir [80], ATG5 darajasining oshishi esa o'murtqa MNlarni himoya qiladi [5]. Bahsga qo'shimcha ravishda, kimyoterapiya bilan davolangan saraton hujayralari davolash natijasida kelib chiqqan apoptotik o'limni bartaraf etish uchun otofagiyani faollashtiradi, MNga bog'liq autofagiya esa apoptozni inhibe qiladi [54]. Bundan tashqari, ATGlar neyronlarning o'limini ham qo'zg'atadi. ATG5 ajralganida o'zining avtofagik qobiliyatini yo'qotadi va o'z faoliyatini hujayra o'limini induksiyaga aylantiradi [83-85]. Beclin1 normal sharoitda anti-apoptotik ta'sirga ega, ammo uning C-terminusdagi bo'linishi hujayralarni apoptotik signallarga sezgir qiladi [9]. Shu sababli, ikkala hujayrali jarayonlar o'rtasida o'zaro bog'liqlik mavjud va hujayralar haqoratga dosh berish uchun omon qolish imkoniyatlarini oshirish uchun ularni qayta yo'naltirishi mumkin [83].
Xo'sh, nima uchun muhimneyroproteksiya? Otofagiyani kuchaytirish yoki blokirovka qilish? Nozik sozlash — javob [86]. Nozik sozlangan autofagiyaning induktsiyasi (i) ishlamaydigan oqsillarni/organellalarni olib tashlash, (ii) hujayraning yangi vaziyatga moslashishiga imkon berish va (iii) yallig'lanish yoki apoptotik induktorlar kabi zararli ta'sirlarni buzish orqali foydali ta'sir ko'rsatadi [87, 88], neyronlarning o'limiga vositachilik qiladi. Biroq, bu autofagiya hujayra o'limini qo'zg'atadigan haddan tashqari degradatsiyaga yo'l qo'ymaslik uchun juda aniq vaqt oralig'ida faollashtirilishi kerak.
Va nihoyat, avtofagiya yallig'lanish reaktsiyasini modulyatsiya qilish, yangi xotiralarni shakllantirish [65], sinaptik gomeostazni saqlash [89] va hujayra ichidagi yuklarni tashish [90] kabi kanonik bo'lmagan/degradativ funktsiyalarga ham ega. . Shunday qilib, uni to'liq blokirovka qilish asab tizimi va / yoki neyronlarning qaytarilmas shikastlanishiga olib keladi.

cistanche deserticola foydalari: neyroproteksiyaga yordam beradi
3.2. Ochilmagan oqsil reaktsiyasining shahvoniy qismini hal qilish
Neyronlar noto'g'ri qatlamlangan oqsillar va agregatlarga juda sezgir. ER oqsillarni sintez qilish, katlama va saralash bo'lgan hujayrali proteostaz uchun javobgardir. Uning uyg'unligidagi har qanday o'zgarish noto'g'ri qatlamlangan oqsillarning to'planishiga olib keladi, ER stressini keltirib chiqaradi va ER-ortiqcha yuk reaktsiyasini (ERO), ER bilan bog'liq degradatsiya yo'llarini (ERAD) yoki yuqori darajada saqlanib qolgan hujayrali javob bo'lgan UPRni faollashtiradi. ER va UPR ning tarqalishi va morfologiyasidagi o'zgarishlar neyrodegenerativ kasalliklarda [91-93] va asab shikastlanishidan keyin neyron izolyatsiya qilinganida [16,94] kuzatilgan. Majburiy immunoglobulin oqsili (BIP), shuningdek, GRP78 sifatida ham tanilgan, UPRning asosiy sensori bo'lgan ER-rezident chaperondir. Faol bo'lmagan holatda, BIP uchta asosiyga bog'langan bo'lib qoladi.
jor UPR effektorlari: RNK bilan faollashtirilgan protein kinazga o'xshash ER kinaz (PERK) C/EBP gomologik oqsilini (CHOP), inositolni talab qiluvchi protein-1 alfa (IRE1), X-box bog'lovchi oqsilni birlashtiradi. 1 (Xbp1) mRNK va faollashtiruvchi transkripsiya omili-6 alfa (ATF6) [95,96]. BIP noto'g'ri katlanmış oqsillarni aniqlaganida, bu transduserlar faollashadi va gen ekspressiyasini modulyatsiya qilish orqali hujayraning oqsillarni to'g'ri qatlamlash qobiliyatini oshirish, noto'g'ri katlanmış oqsillarni tozalash qobiliyatini oshirish maqsadida o'ziga xos oqsillarning gen ekspressiyasidagi o'zgarishlarni (ya'ni, chaperonlar, transkripsiya omillari) rag'batlantiradi. oqsillarni tozalash yoki oqsil sintezini inhibe qilish, hujayraning stressga moslashishi va omon qolishiga imkon beradi [97]. Kontseptsiyaning isboti sifatida, dopamin neyronlarida BIPning haddan tashqari ko'payishi ularning omon qolishini oshiradi, uning pastga regulyatsiyasi esa nigral dopamin neyronlarining o'limini keltirib chiqaradi [10]. Bundan tashqari, BIP plus / - sichqonlari prion patogenezining tezlashtirilgan tarqalishini ko'rsatadi [98]. Umuman olganda, UPR modulyatsiyasi bizning guruhimiz [99] tomonidan yaqinda ko'rib chiqilganidek, neyrodegeneratsiyaga [94] himoya ta'sir ko'rsatishi mumkin. UPR faollashuvi neyrodegenerativ kasalliklarning dastlabki hodisasidir va uning aniq modulyatsiyasi patologiyaning rivojlanishiga foydali ta'sir ko'rsatadi [100,101]. UPR hujayralarni himoya qilishning endogen mexanizmi sifatida harakat qilishi mumkin bo'lsa-da, uning (ortiqcha) faollashishi apoptozni rag'batlantiradi [102] (ya'ni, PERK o'qi pro yoki anti-apoptotik imkoniyatlarga ega [91]). Bundan tashqari, so'nggi ma'lumotlar shuni ko'rsatadiki, ERning turli xil buzilishlari UPR ning 3 tarmog'ini differentsial ravishda faollashtiradi, bu ularning muvofiqlashtirilgan birgalikda faollashuvi har doim ham mavjud emasligini ko'rsatadi.
Shuning uchun hujayrada ma'lum bir haqoratga javob berish uchun maxsus dastur mavjud. Misol uchun, CHOP blokirovkasi yoki Xbp1 haddan tashqari ifodasi asab shikastlanishidan keyin neyronlarning omon qolishini oshiradi, bu har bir filial neyron o'limida turli rollarga ega ekanligini ko'rsatadi [16].

hind o'tidagi cistanche neyroproteksiyaga yordam beradi
Miya shikastlanishidan keyin PERKning erta faollashishi ta'sir qiladineyroproteksiya, bu yo'l orqali doimiy signalizatsiya hujayra yo'qolishini kuchaytiradi [11]. Haddan tashqari ekspressiya yoki farmakologik PERK faollashuvi Tau patologiyasini kamaytiradi [12], uning barqaror faollashuvining oldini olish esa neyronlarning o'limini kamaytiradi [13] va yoshga bog'liq xotiraning pasayishini yaxshilaydi [14]. Astrositlarda PERK ning inhibe qilinishi in vivo modelida prion kasalligida neyronlarning yo'qolishini kechiktiradi. Qizig'i shundaki, astrositlarda PERK faollashuvi sekretomni bezovta qiladi, uning sinaptogen funktsiyasini o'zgartiradi va sinaptik yo'qotishga olib keladi [15]. Xuddi shu mualliflar PERK ning ushbu zararli ta'sirida ishtirok etadigan asosiy quyi oqim mexanizmlari hujayradan tashqari matritsa-hujayra yopishish yo'llari ekanligini ta'riflagan, ular UPRni anoikis bilan o'zaro bog'laydi (quyida, 3.4-bo'limga qarang). Faollashtiruvchi transkripsiya omili 5 (ATF5) darajalari to'g'ridan-to'g'ri PERK/eukaryotik tarjimani boshlash omili 2a (eIF2a) faollashishiga bog'liq. ATF5 to'g'ridan-to'g'ri odam epilepsiyasida o'limga chidamli bo'lgan neyronlar bilan bog'langan [26]. Biroq, bu ta'sirlarning keyingi oqibatlari unchalik aniq emas. ATF5 ikkita antiapoptotik effektor (pastga qarang), B-hujayrali limfoma 2 (Bcl-2) va induktsiyalangan miyeloid leykemiya hujayralari differentsiatsiyasi oqsili (Mcl-1) [103] ifodasini induktsiya qiladi, bu esa inhibe qiladi. apoptoz. ATF5 shuningdek, neyron bo'lmagan to'qimalarda rapamitsinning (mTOR) mexanik nishonini modulyatsiya qiladi, bu avtofagiyaning asosiy modulyatori bo'lib, UPR va avtofagiyani o'zaro bog'laydi.
IRE1 faollashuvi jigar etishmovchiligini yaxshilaydi [17] va uning quyi oqim effektori Xpb1 yurakni himoya qiladi [18],neyroproteksiyaADda, PDda va insultdan keyin [19-21]. Ajablanarlisi shundaki, diabetik va ishemiya bilan bog'liq retinopatiya bo'yicha o'tkazilgan tadqiqot UPRning himoya ta'siri Xbp1 [22] tomonidan vositachilik qilishini ko'rsatdi. Shunga qaramay, IRE1 filialining surunkali faollashuvi o'simta nekrozi omili-a (TNF-) retseptorlari bilan bog'langan omil 2 (TRAF2) ning fosforlanishiga olib keladi va apoptotik hujayra o'limini turli yo'llar bilan qo'zg'atadi [104-106]. Ire1 ning ektopik haddan tashqari ko'payishi PD Drosophila modelida autofagiyaga bog'liq neyronlarning o'limiga olib keladi [107]. Shuning uchun, ma'lum bir oynada IRE{16}}Xbp1 ning sozlangan modulyatsiyasi himoyani amalga oshirishi mumkin [108].
Biz yaqinda NeuroHeal farmakologik davolash yoki sirtuin1 (SIRT1) haddan tashqari ekspressiyasi nerv shikastlanishidan keyin MN ning omon qolishiga olib kelishini va IRE1 fosforillanishini kamaytirish bilan birga parchalangan ATF6 mavjudligini oshirishini tasvirlab berdik [23]. ATF6 ning farmakologik faollashuvi proteostazni faollashtirish orqali turli ishemiya modellarida himoyani keltirib chiqaradi [24] va bu transkripsiya omilining bloklanishi zararli ta'sirga ega. Batafsil ma'lumki, ATF6 antioksidant bilan bog'liq bo'lgan oqsillar ifodasini modulyatsiya qiladi va ROS hormesisini modulyatsiya qiladi [109]. ATF6 ning majburiy ifodalanishi insultdan keyin funktsional natijani yaxshilaydi va mualliflar bu ta'sir autofagiya induktsiyasi bilan bog'liq bo'lishi mumkinligini ta'kidlaydilar [25].
Xo'sh, terapevtik jihatdan qiziqarli, UPRni faollashtiradigan yoki susaytiradigan narsa nima? UPR ning alohida tarmoqlarini faollashtirish asosiy nuqta hisoblanadi. UPRning aniq faollashishi hujayraga proteostazni tiklashga yordam berish orqali himoya ta'sirini kuchaytirishi mumkin. Shunga qaramay, bu kontseptsiyani ehtiyotkorlik bilan qabul qilish kerak, chunki agar stress davom etsa va proteostaz tiklanmasa, UPR PERK yoki IRE1 filiali vositachiligida neyron apoptozni qo'zg'atadi [110]. Bundan tashqari, UPR ham avtofagiya bilan bog'liq va aksincha. BIP neyronlarning omon qolishini rag'batlantiradigan autofagik javobga vositachilik qiladi [111]. Va nihoyat, UPR ning 3 ta tarmog'i ATG ning [112] transkripsiyasini modulyatsiya qiladi, bu ikkala hujayra jarayoni o'rtasida murakkab aloqani ko'rsatadi.
3.3. "Bugun emas" apoptoz
Apoptoz - bu hujayra plazma membranasi va organellalarning yaxlitligini saqlaydigan kaspazaga bog'liq dasturlashtirilgan hujayra o'limi (PCD). Uning buzilishi ko'plab saraton, neyrodegenerativ yoki yallig'lanish patologiyalarining sababidir. Kaspaza sabab bo'lgan o'lim - bu hujayraning yakuniy o'limiga olib kelishi uchun bir nechta o'yinchilarning muvofiqlashtirilgan harakatini talab qiladigan yuqori darajada nazorat qilinadigan jarayon [114]. Apoptozga o'xshash o'lim belgilari amyotrofik lateral skleroz (ALS) sichqon modellarida, AD yoki PDda uchraydi, ammo bu neyronlarning o'limining yakuniy ijrochisi ekanligi noma'lum [115]. Evolyutsiya jarayonida hujayralar keraksiz bo'lganda o'limini oldini olish yoki erta PCDni oldini olish uchun bir nechta mexanizmlarni ishlab chiqdi. Hujayralar samarali apoptotik o'limni faqat pro yoki antiapoptoz mexanizmlari o'rtasidagi muvozanat ularni o'limga olib kelganda qo'zg'atadi. Bizning in vivo modellarimizga asoslanib, biz RA apoptotik yo'llarni, balki antiapoptotik yo'llarni ham qo'zg'atishini kuzatdik va ularning muvozanati klassik apoptoz bo'lmagan muqobil va noma'lum o'limga olib keladi [2]. Ushbu sohadagi so'nggi nashrlar shuni ko'rsatadiki, kaspazlar hujayra o'limiga yordam bermasdan, asab tizimini qayta qurish orqali ham harakat qiladilar [116] va ularning faolligi uning subhujayra holatiga bog'liq. Shuning uchun neyrodegenerativ to'qimalarda joylashgan kaspazalarning faol shakllari o'lim bilan bog'liq bo'lmagan rolga ega bo'lishi mumkin va yakuniy neyron o'limi boshqa halokatli mexanizmlar orqali sodir bo'ladi.
Apoptozga uchta protein oilasi tomonidan boshqariladigan anti-apoptotik yo'llar to'sqinlik qilishi mumkin: FLICE-ingibitor oqsillar, Bcl-2 va apoptoz oqsillarining ingibitorlari (IAPs). IAPlar ta'sir qiladineyroproteksiyaishemiya modelida [27] yoki neonatal bosqichlarda asab shikastlanishidan keyin MNlarning o'limidan saqlaning [28]. IAPlar balog'at yoshidagi aksotomiyadan keyin neyronlarning o'limini blokirovka qilish uchun javobgar bo'lishi taklif etiladi [29]. Xuddi shu yo'nalishda, X-bog'langan-IAP (XIAP) ning translatsiyadan keyingi modifikatsiyasi, uning antikaspaza 3 funktsiyasini bloklaydi, PD patogeneziga hissa qo'shuvchi sifatida tasvirlangan [117].
Ishemiyaning zararli ta'sirini qisman kamaytiradigan ishemik oldindan shartlash, IAPlar orqali harakat qiladi va kaspaz kaskad faollashuvidan so'ng hujayralarga omon qolish imkonini beradi [30]. IAPlar, shuningdek, neonatal aksotomiyadan so'ng glial hujayradan olingan neyrotrofik omil (GDNF) ning MNlarga omon qolish ta'siriga vositachilik qiladi [28]. Pro-apoptotik oqsillarni modulyatsiya qilish orqali hujayra o'limidan saqlaydigan boshqa molekulyar yo'llar hujayradan tashqari signal bilan boshqariladigan kinazlar (ERK) va AKTdir. Shu ma'noda, AKT yo'li apoptozni blokirovka qilish orqali omon qolish tarafdori sifatida tasvirlangan [31]. AKT apoptoz induktori p53 ni degradatsiyasini rag'batlantirish orqali inhibe qiladi va shuning uchun uning proapoptotik qobiliyatini bloklaydi [32-34]. Aks holda, kaspazlar AKT ni bo'linishi orqali inhibe qilishi mumkin, bu hujayraning omon qolishi va o'limining aniq sozlangan modulyatsiyasini ko'rsatadi [118]. Boshqa tomondan, AKT faolligi Forkhead box oqsili O (FOXO) transkripsiya omillarini fosforlaydi. Ular apoptoz bilan bog'liq [119] va ularning o'zgarishi hujayraning omon qolishini oshiradi [35]. FOXO ning AKTga bog'liq fosforillanishi uning yadroga kirishidan qochadi va hujayra o'limining Bcl{18}} o'zaro ta'sir qiluvchi vositachisi (BIM) yoki Bcl-2 o'n to'qqiz kilodalton bilan o'zaro ta'sir qiluvchi apoptotik genlarning induksiyasini oldini oladi. oqsil 3 (Bnip3) [119-121]. Boshqa tomondan, FOXO ning transduksiyadan keyingi modifikatsiyalari hujayra ichidagi transkripsiya tarmog'ini aniq sozlaydi va uni apoptoz o'rniga otofagiya induktsiyasiga o'tkazadi [54,121-123]. Shuning uchun, FOXO oilasining o'ziga xos modulyatsiyasi apoptozni inhibe qilish orqali neyronlarning omon qolishiga yordam beradigan yangi yo'ldir [54,124].
Nihoyat, neyronal faollik, shuningdek, NMDA ga bog'liq bo'lgan anti-apoptotik genlarning ko'tarilishi [125,126] tomonidan anti-apoptozning promouteridir. Ushbu yuqori tartibga solinadigan genlarning ba'zilari mitoxondriyalarning stressga chidamli bo'lishiga imkon beradi [126], bu hujayraning haqoratdan omon qolishiga yordam beradi.
3.4. Anti-Anoikis tomonidan qayta biriktirish
Hujayra va hujayradan tashqari matritsa (ECM) o'rtasidagi o'zaro ta'sir uning to'qima ichida to'g'ri funktsional integratsiyalashuvi uchun juda muhimdir. Ushbu o'zaro bog'lanishning oldi olinsa, hujayra apoptoz bilan o'zaro bog'liq bo'lgan anoikis deb ataladigan PCD orqali o'ladi. Qizig'i shundaki, ichki anoikis dasturlarining buzilishi o'simta hujayralariga yomon xulqlilikni keltirib chiqaradi, bu ularga o'lmasdan qochish va boshqa to'qimalarga qayta biriktirish uchun etarli hujayrali moslashuvchanlikni beradi [127,128]. Ushbu o'zaro ta'sirlarning asosiy ta'sirchilari integrin oqsillari bo'lib, ular va subbirliklarning birikmasidan hosil bo'ladi. Bu kombinatsiya ligandning o'ziga xosligini va hujayra ichidagi signalizatsiyani aniqlaydi. ECM signallari neyronlarga integrinlar orqali uzatiladi, ular hujayra shakli, omon qolishi, harakatchanligi, proliferatsiyasi, rivojlanishi, neyronlarning ulanishi va sinaptik plastisiya uchun zarurdir [129]. Integrinlar, shuningdek, o'lim mexanizmlarini blokirovka qilish orqali neyronlarning omon qolishining taniqli modulyatorlari bo'lgan o'sish omillarining hujayra ichidagi signalizatsiyasi uchun ham muhimdir [130]. 1 integrin bo'linmasi hujayra-ECM o'zaro ta'siri uchun juda muhimdir va uning bloklanishi anoikis [36] va neyron apoptozni [131] qo'zg'atish uchun etarli. Bundan tashqari, ushbu bo'linmaning hujayra ichidagi signalizatsiyasi retinal ganglion hujayralarining omon qolishi bilan bog'liq [132] va ularning nuqsonlari neyrodegenerativ kasalliklarda [133] mavjud.
Shunga qaramay, hujayralar o'limga qarshi turish uchun tirozin kinazlar, kichik GTPazalar [128], NF-kB [134], PI3K/AKT, proto-onkogen tirozin-protein kinaz (Src) yoki ERK o'qlari tomonidan boshlangan o'limga qarshi kurashish uchun anti-anoikis subprogrammalarini ishlab chiqdilar. , va autofagiya orqali [135,136]. NF-kB Bcl-2 va IAP- 1 [135] kabi antiapoptotik oqsillarni ishga tushirish orqali antianoikisni modulyatsiya qiladi, shu bilan birga PI3K/AKT ning hujayra omon qolishidagi roli keng hujjatlashtirilgan va omon qolishga hissa qo'shadi. farqlangan hujayralar [36,37]. ECM ajralishi, shuningdek, apoptozni chetlab o'tishga olib keladigan o'z-o'zini himoya qilish mexanizmi bo'lgan autofagiyani ham keltirib chiqaradi [135]. Ushbu dalillar yana o'z-o'zini himoya qilish mexanizmlari o'rtasida murakkab tarmoq mavjudligini ko'rsatadi.
Anoikis, shuningdek, ECM oqsillarini yo'q qiladigan matritsa metalloproteinaza (MMP) ko'payishi tufayli TBIdan keyin neyronlarning o'limida ham mavjud [137]. MMPlarning ifodasi va darajalari neyrotravmadan keyin o'zgartiriladi va ular aksonal degeneratsiya, glial chandiq shakllanishi va sinaptik remodelingda turli rollarga ega. Neyronlarning omon qolishiga kelsak, MMP9 inhibisyonu laminin degradatsiyasini kamaytirish orqali miya ishemiyasida himoya ta'sirini ko'rsatadi [38]. MMPlar neyrodegeneratsiyada ham ishtirok etadi [138]. Yaqinda o'tkazilgan tadqiqotlar MMP9 ning inhibisyonu ALS sichqonlari modeli [39,40] va AD modellarida [41] vosita blokida himoya ta'siriga ega ekanligini ta'rifladi. Shuning uchun, o'ziga xos MMPlarni inhibe qilish uchun muolajalar bilvosita neyronlarga qarshi antianoik dasturini saqlab qoladi va uning omon qolishiga yordam beradi.
3.5. Sitoskeleton va motorli transport vositalari
Neyron sitoskeleti uch xil strukturaviy komplekslardan iborat: mikronaychalar (MT), oraliq filamentlar (IF) va aktin mikrofilamentlari. Ular turli xil hujayra funktsiyalariga ega: MT neyrit va dendrit dinamikasini tartibga soladi [139], aktin hujayra morfologiyasi uchun javobgardir [140] va IF sitoskeleton tuzilishiga mexanik barqarorlikni ta'minlaydi [141]. Strukturaviy komplekslardagi nuqsonlar neyrodegenerativ kasalliklarda, periferik neyropatiyalarda, sinaptik disfunktsiyada kuzatiladi va etuk umurtqa pog'onasining yo'qolishiga olib keladi [141-146].
MT dinamikasi yuqori darajada nazorat qilinadigan jarayon bo'lib, uning muvozanati neyronlarning omon qolishi yoki akson ishlashi uchun halokatli oqibatlarga olib kelishi mumkin [142], uning barqarorlashuvi neyronlarning o'limini bloklaydi [147] va markaziy asab tizimidagi aksonal o'sishni tezlashtiradi [148]. Batafsilroq aytadigan bo'lsak, sitoskeletal tuzilmalar temir yo'llardir, kinesin va dinein motor oqsillari esa yukni mos ravishda anterograd yoki retrograd transport orqali uzatuvchi poezdlardir. Shuning uchun motor komplekslari neyronlarning omon qolishi uchun ham zarurdir. Kinesinlar oilasi kinesin-1 (tarixda KIF5c nomi bilan atalgan) va kinesin-3 (KIF1A, KIF1B va KIF1B) a'zolaridan tashkil topgan [149]. KIF5c MN [150] bilan boyitilgan va uning genetik ablasyonu MN kasalliklari va falaj [149,151] bilan bog'liq. U yaqinda ALS patogenezida nazarda tutilgan [152]. Uning MT bilan o'zaro ta'sirining buzilishi aksonal degeneratsiyaga va keyinchalik neyronlarning o'limiga olib keladi [153]. KIF5c buzilishi mitoxondrial dinamikaning buzilishiga olib keladi, bu esa stimulga qarab neyronlarning omon qolishi yoki o'limiga olib keladi. Bundan tashqari, KIF5c mitoxondrial funktsiyani yaxshi sozlaydi, hujayra salomatligiga aylanadi (quyida, 3.6-bo'limga qarang) [42] va uning modulyatsiyasi yaxshilanishi mumkinneyroproteksiya. Protein agregatlari, masalan, amiloid-, KIF5a barqarorligiga zararli ta'sir ko'rsatadi, bu esa mitoxondriyal harakat va quduq funktsiyasining buzilishiga olib keladi [154].
Retrograd oqsillar ham ta'sir qiladineyroproteksiya. Ular dininlar va turli oqsillar tomonidan hosil qilingan ko'p proteinli komplekslar bo'lib, p150 elim (dinaktin1/DCNT1) eng ko'p bo'lgan subbirliklardir. Disfunktsional dinaktin 1 subunit (DCTN1) ALS sichqonlari modeli sifatida ishlatilgan va uning mutatsiyasi sichqonlarda ALSga o'xshash fenotipga olib keladigan nuqsonli aksonal transportni keltirib chiqaradi [155,156]. KO sichqonlari yoshga bog'liq MN o'limini ko'rsatadi, bu autofagiya blokadasi bilan birga keladi [157]. DCTN1 neyron tanasida avtofagik vakuolalarni tashishda aniq rol o'ynaydi va uning buzilishi distal aksonlarda amfizoma to'planishiga olib keladi va bu ADga o'xshash fenotipga olib keladi [158]. Rab-o'zaro ta'sir qiluvchi lizosomal oqsil (RILP) dynein adapteri avtofagosoma biogenezida, transportida hal qiluvchi rol o'ynaydi va uning inhibisyonu autofagik jarayonlarning to'planishiga olib keladi [44]. Umuman olganda, MT disfunktsiyasi kinesin va dininning aberrant lokalizatsiyasi bilan birgalikda lizosomal disfunktsiyaga olib kelishi kuzatilgan, bu esa ADda autofagosoma to'planishi va presinaptik distrofiyani keltirib chiqaradi [159]. Osteoklastlarda DCTN1 ning haddan tashqari ko'payishi apoptotik o'limni oldini oladi, bu motor oqsillari boshqa hujayra turlari va to'qimalarida hujayra o'limining oldini olishda ham rol o'ynashini ko'rsatadi [43].
Xulosa qilib aytganda, aksonal transportning qisqarishi ko'plab neyrodegenerativ kasalliklarda va asab tizimining shikastlanishidan keyin mavjud. Ushbu nuqson aksonal tashish uchun zarur bo'lgan MT tuzilishi va / yoki molekulyar motorlarning o'zgarishiga olib keladi [5]. To'g'ri aksonal tashish neyronlarning normal ishlashi uchun juda muhimdir va bu jarayondagi buzilishlar neyronlarning nobud bo'lishiga yordam beradi. Sitoskeletonni barqarorlashtirish yoki motor oqsili darajasini/faolligini oshirish orqali hujayraning transport mexanizmini kuchaytirish neyron ichida to'g'ri autofagiya oqimini qayta tiklash orqali neyroprotektiv ekanligi ko'rsatildi [5].
3.6. Mitoxondrial yaxshi funktsiya
Neyronlarning funktsiyasi energiya va kaltsiy (Ca2 plus) muvozanatiga bog'liq, shuning uchun mitoxondriyalarning ishlashi ular uchun juda muhimdir. Mitoxondriyalar statik organellalar emas. Ular hujayra ichidagi shakli, o'lchami, soni yoki joylashishini o'zgartiradi va hujayra talabiga moslashish uchun parchalanish yoki bo'linish qobiliyatiga ega. Ular elektron tashish zanjiri (ETC) orqali trikarboksilik kislota aylanishi (TCA) va oksidlovchi fosforillanish (OXPHOS) orqali energiya ishlab chiqaradi. OXPHOS faollashuvi fiziologik darajada [160] va aksonal regeneratsiyada [60] keng funksiyalarga (differentsiatsiya, autofagiya, immun javob) ega bo'lgan ROSga olib keladi. Shunga qaramay, yuqori fiziologik darajada ROS zararli hisoblanadi, chunki ular lipidlar, DNK va oqsillarga zarar etkazadi. Ushbu o'zgarishlar neyrodegenerativ kasalliklar, SCI va TBI bilan bog'liq. Mitoxondriya, shuningdek, neyronlarning o'limini tartibga soluvchi yo'llarda ishtirok etish orqali neyronlarning omon qolishining asosiy regulyatori sifatida ishlaydi.
Mitoxondriyalar hujayra atrofida sitoskeleton, motor oqsillari va mos adaptorlar tomonidan tashiladi. Neyronlarda ular asosan Miro va Milton adapterlari / kinesin-bog'lovchi protein 1 (TRAK) oqsillari savdosi orqali MT larga o'tkaziladi [161]. Neyronlardagi bu mitoxondriya harakatlari sinapslarda optimal jismoniy holatni saqlash, energiya ishlab chiqarish, Ca2 plus buferlash va h.k. uchun zarurdir [162]. Mitoxondriya ko'pincha ERga yaqin joylashib, mitoxondriya bilan bog'langan ER membranalarini yoki mitoxondriya bilan bog'liq membranalarni (MAM) hosil qiladi. Ushbu membrana mikrodomenlari turli xil hujayra jarayonlarini, ya'ni lipidlarning sintezi/transporti, Ca2 plyus dinamikasi/signalizatsiyasi, autofagiya, mitoxondriyal shakli va hajmi, apoptoz va energiya almashinuvini birgalikda tartibga soluvchi va ta'sir qiluvchi qaytariladigan bog'lanishlardir [163]. MAMlar AD, PD va ALS kabi nevrologik kasalliklarda o'zgartiriladi [164]. Mitoxondriya ATG larning markazi vazifasini bajaradi, avtofagosomalarning shakllanishi uchun membranalarni ta'minlaydi va avtofagik oqimni modulyatsiya qiladi [165]. Mitoxondriya ham UPR (mt) dan aziyat chekadi va faollashtirilgan yo'lga qarab, u qurtlar va sichqonlarning umrini uzaytiradi [166], ammo uning haddan tashqari faollashishi neyrodegeneratsiyaga olib keladi [167].
Mitoxondriyal disfunktsiya mitoxondriyalarning etarli emasligi, ularni zarur substratlar bilan ta'minlay olmaslik yoki ularning elektron tashish va ATP-sintez mexanizmining disfunktsiyasidan kelib chiqadi. Yuqori darajadagi ROS va tegishli reaktiv turlar (RNS) dismutaza fermentlari va antioksidantlar tomonidan zararsizlantirilishi mumkin [168]. ALS va PD [169] kabi neyrodegenerativ kasalliklarda bu fermentlar va ayrim mitoxondrial nafas olish komplekslaridagi o'zgarishlar kuzatilgan. Mitoxondriyalar soni va funktsiyasidagi buzilishlar hujayra gomeostazini jiddiy ravishda buzadi va kasallikning boshlanishini qo'zg'atadi. Shuning uchun hujayralar mitoxondrial biogenez va tozalashning qarama-qarshi jarayonlari o'rtasidagi dinamik muvozanatni saqlashga intiladi. Disfunktsional mitoxondriyalarning to'planishi va/yoki uning biogenezining yo'qolishi hujayra o'limiga olib keladi. Neyrodegeneratsiyani oldini olishning so'nggi terapevtik usullari NAD plus [170], epigenetik belgilar [171] yoki miyadagi serotonin o'qini [172] modulyatsiya qilish orqali mitoxondriyal biogenezni kuchaytirishga qaratilgan. Mitofagiya tomonidan disfunktsional mitoxondriyal tozalash ham hosil beradineyroproteksiya. Mitofagiya jarayonini boshlash uchun zarur bo'lgan PTEN tomonidan qo'zg'atilgan kinaz 1 (PINK1) ning haddan tashqari ko'payishi HD ning uchuvchi modelida neyronlarning omon qolishini oshiradi [45]. Bundan tashqari, NAD plyus qo'shimchasi PD ning PINK{4}}mutant modelida neyrotoksiklikni kamaytiradi [173].
Mitoxondriya funktsiyasi ROS va hujayrali antioksidant javob bilan o'zaro bog'langan. Shunday qilib, transkripsiya omili yadro omili eritroid bilan bog'liq 2-faktor 2 (Nrf2) oksidlovchi stress va neyroinflamatsiyaga qarshi kurashish uchun sitoprotektiv va detoksifikatsiya qiluvchi genlarning ekspressiyasini tartibga solib, asab shikastlanishini kamaytirishga qaratilgan. Shuning uchun neyrodegenerativ kasalliklarda kasallikning rivojlanishini kechiktirish uchun samarali manipulyatsiya bo'lishi mumkin [174-176]. ROS stimulyatsiyasi ostida Nrf2 Kelchga o'xshash ECH bilan bog'langan proteindan (Keap1) ajralib chiqadi va shu bilan antioksidant fermentlarning ifodasini tartibga soladi [177]. Keap1 p62 ning ubiquitinatsiyasiga vositachilik qilgani tasvirlangan [178]. Keap1 regulyatsiyasi pasayganda, p62 hujayralarda to'planadi va sitotoksiklikni keltirib chiqaradi, uning haddan tashqari ekspressiyasi esa avtofagiya yo'li orqali p62 parchalanishiga yordam beradi. Boshqa tomondan, p62 Nrf2 ni autofagiya yo'li orqali faollashtiradi va p62-Keap{20}}Nrf{21}}antioksidantga ta'sir qiluvchi element (ARE) yo'lini hosil qiladi va ROS [179] keltirib chiqaradigan oksidlovchi zararga qarshi turadi. ]. Bundan tashqari, Nrf2 mitoxondrial biogenezni tartibga solishda ishtirok etadigan tartibga soluvchi halqalarni hosil qiladi. Nrf2 mtDNK transkripsiyasini tartibga solishda bevosita ishtirok etadigan peroksizoma proliferatori tomonidan faollashtirilgan retseptor-gamma koaktivatori 1-alfa (PGC-1) va nafas olish yadro omili (NRF1) ifodasini oshiradi. Nihoyat, Nrf2 mitofagiya induktsiyasida asosiy rol o'ynaydigan PINK1 ifodasini tartibga soladi [180], bu hujayraning antioksidant qobiliyati mitoxondriya holatiga ham ta'sir qilishini ko'rsatadi.
Neyrodegenerativ kasalliklar ham Nrf2 yo'lining inhibisyonu, ham avtofagiyaning disfunktsiyasi bilan bog'liq bo'lib, bu ROS, qarigan organellalar va noto'g'ri qatlamlangan oqsillarning to'planishiga olib keladi [181,182]. Neyrodegenerativ kasalliklar ko'plab protein agregatlari va ROS bilan bog'liq bo'lib, neyronlarning himoya mexanizmi bo'lgan p62-Keap1-Nrf2 musbat qayta aloqa o'qini qo'zg'atadi [183,184]. Nrf2 ifodasi AD hayvon modellarida va AD bemor miyalarida past bo'ladi [185]. Nrf2-ning ARE bilan bog'lanishi kasallikning rivojlanishi paytida tez orada sodir bo'ladi, bu ROS ishlab chiqarishning ko'payishiga mos keladi [186]. Nrf2 neyroprotektorlari ROS hosil bo'lishini va A vositachiligidagi ROS toksikligini kamaytirish orqali [187,188]. HDda mitoxondrial kompleks II disfunktsiyasi mavjud bo'lib, bu ROS ning oshishiga olib keladi [48]. HD ning dastlabki bosqichida Nrf2 agonisti bilan davolash astrositlar va mikrogliyalarda Keap1-Nrf2-ARE orqali hayotiy sitoprotektiv genlarning ko'payishiga olib keladi [189]. Astrotsitlardagi kichik molekulalar tomonidan Keap1-Nrf2-ARE yo'lining faollashishi neyronlarning eksitotoksik bo'lmagan glutamat toksikligiga qarshiligini tezlashtiradi [46-48]. O'zgartirilgan mitoxondriya funktsiyasi, biogenez va mitofagiya PDda muhim patologik xususiyatdir va Nrf2 mitoxondriyal sifat nazorati va gomeostazni tartibga soluvchi muhim transkripsiya omilidir [190]. PDda Nrf2-ARE tizimining faollashuvi mavjud [191,192] va uning farmakologik faollashuvi PD rivojlanishining oldini oladi [49,50]. Nrf2 faollashuvi ROS va superoksid dismutaza 1 (SOD1) mutant oqsilidan kelib chiqqan hujayra o'limiga qarshi himoya rolini o'ynaydi. Bundan tashqari, Nrf2 astrositining haddan tashqari ko'payishi SC MNlarning omon qolishini oshiradi va SOD1 transgen sichqonlarida umrini uzaytiradi [51,52]. Bundan tashqari, avtofagiya kontekstida p62 va Keap1-Nrf2 yo'li o'rtasidagi o'zaro bog'liqlik ROSni olib tashlashda, oksidlovchi shikastlanishning oldini olishda va miya yarim ishemiya-reperfuziya shikastlanishi paytida ER stressini modulyatsiya qilishda muhim rol o'ynashi mumkin [53].
Nihoyat, mitoxondriya neyronlarning omon qolishiga olib keladi, chunki ular ichki va tashqi o'lim tashabbuskorlarini sezadi, mitoxondriyada birlashadigan signal kaskadlarini ishga tushiradi va keyin hujayra o'limining boshqa turiga (masalan, ichki apoptoz kabi) olib keladigan bir yoki bir nechta hujayra o'lim yo'llariga ajraladi. ) [193].

eramizdagi cistanche zavodi
4. Maqsadli tizimli modulyatsiya
4.1. Kaloriyani cheklash
Kaloriyani cheklash (CR) turli organizmlarda umrini uzaytiradi va bir nechta organlarga himoya ta'siriga ega. CR butun organizmga ta'sir qiladi: tizimli muhitdan turli subhujayra populyatsiyalarigacha. 2010 yilda Kromer va uning hamkorlari CR foydalari SIRT{1}}bog'liq avtofagiyaga bog'liqligini taklif qilishdi [194]. Boshqa tomondan, CR Ghrelin-AMPK o'qi bo'yicha PD kasalligida neyroprotektiv ekanligi ta'kidlangan, AMPK avtofagiyaning asosiy induktori [195]. Uzoq muddatli CR ni saqlab qolishning aniq mumkin emasligini hisobga olgan holda, organizmdagi CR ning fiziologik ta'sirini taqlid qiluvchi yangi CR "mimetika" (CRM) ni topishga terapevtik qiziqish ortdi [196]. CR va CR-mimetikalar avtofagiya induksiyasi [197] orqali kognitiv funktsiyani yaxshilash orqali AD kalamush modellarida samaradorlikni tekshirdi, shuning uchun ular neyrodegeneratsiyani davolash uchun yangi terapevtik yo'llardir.
4.2. Mashq qilish
Jismoniy mashqlar neyropatik og'riq kabi patofizyolojik sharoitlarni kamaytirish yoki insult modellarida funktsional natijalarni yaxshilash qobiliyati tufayli qiziqish uyg'otmoqda [198]. Shuningdek, u yallig'lanish reaktsiyasini inhibe qilish va antioksidant muvozanatni kuchaytirish orqali PD rivojlanishini sekinlashtiradi [199]. Jismoniy mashqlar neyrotrofik omillarning endogen darajasini oshirish orqali ta'sir qiladi [200,201]. Bundan tashqari, u mushak gormoni sekretsiyasini modulyatsiya qiladi, miyada himoya ta'sirini, neyrogenezni va miya qarishini yaxshilaydi [202]. Darhaqiqat, yaqinda xuddi shu gormon, irisin suyak shakllanishida rol o'ynashi tasvirlangan [203], bu jismoniy mashqlar butun tanaga ta'sir qilishini ko'rsatadi.
5. Samarali neyroprotektorni topish: nima bor va biz qaerga boramiz
Neyrodegenerativ kasalliklarning umumiy belgilari UPRning noto'g'ri faollashishi, avtofagik jarayonlarning to'planishi, mitoxondriyal yaxshi ishlamay qolishi va boshqalar. Umuman olganda, ular neyronlarni bosib, ularning o'limiga olib keladi. Samarali neyroprotektor hujayrani qarish / haqoratga to'liq chidamliligini oshirish orqali ushbu mexanizmlarni tuzatishi kerak. Biz hujayra ichidagi molekulyar tarmoqni to'liq o'zgartirishimiz kerak va uni funktsiyalarni to'liq tiklashga undashimiz kerak. ALS uchun Riluzol [204] kabi tasdiqlangan dorilar yoki ALS uchun Rapamitsin [204], Spermidin va AD uchun DH [205,206] kabi klinik sinovlar davom etmoqda, bu degenerativ jarayonlardan faqat bittasini nishonga oladi va neyron boshqalari. Ular foydali ta'sir ko'rsatishi mumkin bo'lsa-da, biz faqat bitta maqsad o'rniga turli molekulyar yo'llarni - ko'p maqsadli terapiyani - tasdiqlash uchun genetik yoki farmakologik yondashuvni topishni taklif qilamiz.
SIRT1, BIP va / yoki ATG5 kabi ba'zi oqsillarning o'ziga xos haddan tashqari ekspressiyasi asab shikastlanishidan keyin neyronlarning omon qolishini osonlashtiradi.neyroproteksiyaneyrodegenerativ kasalliklarda. Ular asosan UPR yoki avtofagiya tarmoqlarini sozlaydi. Transgenik sichqonlar yoki virusli vektorlar yordamida SIRT1 faollashuvi ALS, AD va HD [207-209] kabi turli neyrodejenerativ kasalliklarda, shuningdek, asab shikastlanishidan keyin [55] himoyani ko'rsatdi. SIRT1 deasetilaz faolligi turli xil endogen himoya mexanizmlarini qo'llab-quvvatlaydi: autofagiya, PERKni susaytirish orqali UPRni modulyatsiya qiladi va ATF6 parchalanishini oshiradi [23,210], anti-apoptotik ta'sirga ega va anoikisni inhibe qilish uchun AKT faolligini modulyatsiya qiladi [211,212]. Shuning uchun uning aniq modulyatsiyasi hujayra chidamliligini oshirishi mumkin. Yaqinda o'tkazilgan tadqiqotimizdan xulosaga keldikki, SIRT1 deasetilaz faolligini modulyatsiya qilish molekulyar tarmoq uchun hujayra chidamliligiga erishish uchun muhim tugundir [54,55]. Va nihoyat, BIPning haddan tashqari ko'payishi agregatlardan himoya qiladi va autofagiya va mitofagiyani keltirib chiqaradi [99], shuning uchun uning modulyatsiyasi turli xil neyroprotektiv yo'llarni klasterlash uchun samarali yondashuv hisoblanadi.
6. Yakunlovchi mulohazalar
Endogen mexanizmlarni kuchaytirishneyroproteksiyaneyrodegenerativ kasalliklarni davolash yoki neyro-travmadan keyin to'qimalar gomeostazini saqlab qolish uchun hayajonli terapevtik yo'llarni ochadi. Garchi bu hozirda o'rganilmagan soha bo'lsa-da, bu aniq patofiziologik belgini blokirovka qilishdan ko'ra samaraliroq biotibbiy natijalarga olib kelishi mumkin. Shuning uchun ularni genetik, farmakologik yoki tizimli modulyatsiya terapiyasi bilan tasdiqlash patologiyaning rivojlanishini kechiktirishi va funktsional tiklanishni kuchaytirishi mumkin. Optimal terapevtik strategiya to'liq tarmoqni qayta modellashtirish va himoyaga erishish uchun endogen himoya mexanizmlarining aniq modulyatsiyasini o'z ichiga olishi kerak.
Muallif hissalari: DR-G. va SM-M.-A. qo'lyozmani yozdi va CC tanqidiy fikr bildirdi. Barcha mualliflar qo'lyozmaning nashr etilgan versiyasini o'qib chiqdilar va rozi bo'ldilar.
Moliyalashtirish: Ushbu tadqiqot tashqi moliyalashtirilmagan.
Ma'lumotlar mavjudligi to'g'risidagi bayonot: Ushbu tadqiqotda yangi ma'lumotlar yaratilmagan yoki tahlil qilinmagan. Ma'lumot almashish ushbu maqolaga taalluqli emas.
Manfaatlar to'qnashuvi: Mualliflar manfaatlar to'qnashuvi haqida e'lon qilmaydi.